 微信公众号


1、实验部分
1.1仪器与试剂
320MS三重串联四极杆气质联用仪(美国bruker); T20-D型匀浆机(德国IKA);TGL-20M高速低温冷冻离心机(湖南湘仪).TTL-DCⅡ型氮吹仪(北京同泰联)。
乙腈、正己烷、甲苯、丙酮均为色谱纯(美国TEDIA);氯化钠、无水硫酸镁为分析纯,120 ℃烘烤 4小时后,置于干燥器中备用;CNW Bond GCB/NH2固相萃取柱(500mg/500mg,6mL);农药标准物质:浓度均为100mg/L(购自农业部环境保护科研监测所)。
1.2样品前处理
称 取20g匀浆试样80mL离心管中,加入40 mL乙腈、5-7g氯化钠、2g无水硫酸镁,高速匀浆2 min后8000转离心10分钟,取10mL提取液,将10mL提取液于氮气下吹至近干后,加入2.0mL乙腈+甲苯(3:1, v/v),待净化。用5.0mL乙腈+甲苯(3:1, v/v)预淋洗石墨炭黑-氨基串联柱,然后倒入上述待净化液,用15mL刻度试管收集洗脱液,再用5.0mL乙腈+甲苯(3:1, v/v)冲洗烧杯后过柱,并重复一次。将盛有洗脱液的刻度试管在50℃条件下,氮吹蒸发至近干,并用1.0mL丙酮+正己烷(10:90,v/v)复溶, 漩涡混匀,过滤膜后上机测定。
1.3仪器条件
气相色谱条件:
色谱柱:BR-5MS毛细管柱(30m × 0.25mm × 0.25 μm);色谱柱温度:90°C保持3min,再以20°C /min 升到 150°C,最后再以5°C /min 升到 300°C 保持4min;载气:氦气(北京氦普)纯度≥99.999%;恒流模式,流速,1mL/min;进样口温度:260℃;进样量:1μL;进样方式:脉冲不 分流进样(50psi、0.5 min),1min后打开分流阀以分流比100:1吹扫进样口,3min后关闭分流阀。
质谱条件:
离子 源:EI,-70 eV,离子源温度:250°C,传输线温度:280°C灯丝电流:80 μA,腔体温度:40°C(固定),碰撞气:氩气 (3psi),溶剂延迟:5min,34种农药在串联质谱中多反应监测条件下的保留时间,定性离子对,定量离子对以及碰撞电压见表1。
表1:多反应监测模式下34种农药的保留时间、监测离子对、碰撞能量、
线性相关系数、平均回收率和相对标准偏差
|
序号 |
农药名称 |
保留时间 /min |
定量离子对 (m/z) |
定性离子对 (m/z) |
碰撞能量/ev |
线性相关系数 |
平均回收率/% |
相对标准偏差/% |
| 1 | 甲胺磷 | 6.475 | 141.0->95.0 | 95.0->79.0 | 8;15 | 0.9868 | 85.4 | 11.2 |
| 2 | 敌敌畏 | 6.653 | 109.0->79.0 | 185.0->109.0 | 10;15 | 0.9961 | 105.2 | 6.5 |
| 3 | 乙酰甲胺磷 | 8.818 | 136.0->94.0 | 136.0->42.0 | 13;10 | 0.9954 | 79.3 | 22.3 |
| 4 | 氧乐果 | 11.189 | 156.0->110.0 | 156.0->79.0 | 10;21 | 0.9826 | 112.3 | 13.1 |
| 5 | 久效磷 | 12.600 | 127.0->109.0 | 192.0->164.0 | 15;5 | 0.9923 | 108.2 | 14.8 |
| 6 | 甲拌磷 | 12.834 | 260.0->75.0 | 260.0->231.0 | 10;5 | 0.9995 | 88.7 | 3.2 |
| 7 | α-666 | 13.011 | 219.0->183.0 | 183.0->145.0 | 10;15 | 0.9986 | 101.8 | 7.7 |
| 8 | 乐果 | 13.438 | 125.0->79.0 | 125.0->93.0 | 8;8 | 0.9957 | 91.2 | 9.3 |
| 9 | β-666 | 13.884 | 219.0->183.0 | 183.0->145.0 | 10;15 | 0.9982 | 99.5 | 14.8 |
| 10 | γ-666 | 14.094 | 219.0->183.0 | 183.0->145.0 | 10;15 | 0.9964 | 108.9 | 3.0 |
| 11 | 特丁硫磷 | 14.233 | 231.0->129.0 | 231.0->175.0 | 25;20 | 0.9988 | 91.7 | 5.8 |
| 12 | 五氯硝基苯 | 14.254 | 295.0->237.0 | 237.0->134.0 | 20;25 | 0.9992 | 89.4 | 13.8 |
| 13 | 二秦磷 | 14.631 | 304.0->179.0 | 179.0->137.0 | 20;20 | 0.9987 | 90.1 | 8.1 |
| 14 | δ-666 | 14.898 | 219.0->183.0 | 183.0->145.0 | 10;15 | 0.9942 | 97.3 | 12.5 |
| 15 | 百菌清 | 15.067 | 266.0->168.0 | 266.0->133.0 | 25;10 | 0.9986 | 85.0 | 9.1 |
| 16 | 乙烯菌核利 | 16.254 | 285.0->212.0 | 198.0->145.0 | 10;15 | 0.9992 | 87.7 | 12.1 |
| 17 | 甲基对硫磷 | 16.298 | 263.0->109.0 | 125.0->79.0 | 16;8 | 0.9988 | 108.2 | 1.4 |
| 18 | 杀螟松 | 17.242 | 277.0->260.0 | 277.0->125.0 | 8;20 | 0.9993 | 99.8 | 5.5 |
| 19 | 马拉硫磷 | 17.632 | 173.0->99.0 | 173.0->127.0 | 17;10 | 0.9954 | 95.6 | 5.9 |
| 20 | 倍硫磷 | 17.934 | 278.0->109.0 | 278.0->125.0 | 20;20 | 0.9973 | 104.2 | 6.1 |
| 21 | 毒死蜱 | 18.016 | 199.0->171.0 | 314.0->258.0 | 15;15 | 0.9969 | 92.5 | 3.4 |
| 22 | 对硫磷 | 18.030 | 291.0->109.0 | 291.0->137.0 | 10;10 | 0.9969 | 98.7 | 7.7 |
| 23 | 三唑酮 | 18.096 | 208.0->181.0 | 209.0->111.0 | 11;25 | 0.9978 | 96.5 | 10.0 |
| 24 | 水胺硫磷 | 18.249 | 136.0->108.0 | 289.0->136.0 | 20;10 | 0.9951 | 87.0 | 8.5 |
| 25 | 甲基异柳磷 | 18.907 | 199.0->121.0 | 231.0->199.0 | 15;10 | 0.9978 | 95.4 | 13.8 |
| 26 | 丙溴磷 | 21.182 | 372.0->227.0 | 337.0->295.0 | 5;10 | 0.9855 | 81.3 | 8.7 |
| 27 | 三唑磷 | 23.470 | 161.0->77.0 | 161.0->91.0 | 20;20 | 0.9868 | 83.3 | 19.5 |
| 28 | 亚胺硫磷 | 25.830 | 160.0->77.0 | 160.0->133.0 | 25;15 | 0.9965 | 89.9 | 9.9 |
| 29 | 联苯菊酯 | 26.010 | 181.0->165.0 | 181.0->141.0 | 25;20 | 0.9958 | 87.2 | 4.6 |
| 30 | 伏杀磷 | 27.187 | 182.0->111.0 | 367.0->182.0 | 15;10 | 0.9969 | 101.9 | 5.5 |
| 31 | 氟氯氰菊酯 | 30.462 30.640 30.804 30.887 |
163.0->127.0 | 226.0->206.0 | 5;10 | 0.9956 | 113.7 | 11.2 |
| 32 | 氟氰戊菊酯 | 31.465 31.834 |
199.0->157.0 | 199.0->107.0 | 10;20 | 0.9989 | 98.6 | 14.1 |
| 33 | 氟胺氰菊酯 | 33.163 33.287 |
181.0->152.0 | 250.0->200.0 | 19;20 | 0.9985 | 89.4 | 8.1 |
| 34 | 溴氰菊酯 | 34.204 | 253.0->93.0 | 253.0->172.0 | 15;10 | 0.9990 | 105.6 | 6.7 |
2.结果与讨论
2.1 固相萃取小柱的选择
C18:主要吸附样品基质中的甾醇、维生素等干扰物。
GCB:属于一种反相固相萃取,目前这种填料的固相萃取柱广泛用于蔬菜样品中农药多残留净化方法。它不会对农药产生永久性吸附;对农药表现较广的吸附谱;可以有效的去除蔬菜中的色素、降低基质效应、减少对气化室、柱子的污染。
NH2:弱的离子交换柱,能去除脂肪酸,对目标农药的吸附没有表现明显的规律性,吸附力较弱,洗脱体积小。
在 GB/T19648-2006的方法中,前处理过程中需要使用上述三种固相萃取小住,通过对黄瓜、韭菜和白菜三种基质分析得出,GCB/NH2串联柱可以 基本消除样品中的杂质,并且可以得到良好的回收率和相对标准偏差,因此对于大多数样品来说只用GCB/NH2串联柱净化即可。
2.2盐析试剂的选择
参 考NY/T761-2008和GB/T19648-2006等标准的前处理过程,均选择氯化钠做为盐析试剂,但是对于含水量大的样品盐析和除水效果不理 想,导致氮吹浓缩的时间较长。因此,在乙腈为提取溶剂的情况下选择了氯化钠和无水硫酸镁作为盐析试剂和除水试剂,不仅能更有效的除水,并且能很好的使有机 相和水相分层。
2.3 GC-MS/MS方法的建立
本方法选择 MRM 下的两对离子对进行各农药的分析,其中一对离子对用于定性分析,另外一对进行定量分析。首先采用全扫描(Full Scan)方式获取待测物的前级离子,之后采用产物离子扫描方式通过优化碰撞能量获得产物离子,最后采用多反应监测模式(MRM)对待测物进行定性和定量 分析。经过方法优化可以得到较为理想质谱条件和分离效果,农药峰值在6.47 分钟和 34.2 分钟之间出现洗脱,每种化合物(均有 2 个 MRM)的扫描时间都已获得优化(从 14 到 250 ms),能同时满足每个峰值间的灵敏度和足够数据点 (>15)。同时本方法采用了脉冲不分流进样模式,样品进柱的速度更快,衬管不容易过载,对于浓度低和容易分解的样品,可在一定的程度上提高灵敏 度。
2.4 GC-MS方法和GC-MS/MS方法的对比
对黄瓜,韭菜和白菜三种基质分别通过GC-MS方法和GC-MS/MS方法进样 分析得出:对于黄瓜等基质比较简单的样品来说,GC-MS方法基线噪声不高,基质干扰不明显,对于大多数农药灵敏度都可以满足;但是对于韭菜等基质复杂的 样品,GC-MS方法基线噪声明显升高,影响灵敏度。如图2所示,上半部分代表GC-MS/MS方法下韭菜基质的混标TIC图,下半部分代表GC-MS方 法下韭菜基质的混标TIC图。通过对比可以看出,在分析基质复杂的样品时,GC-MS/MS方法能够减轻基质效应,降低背景干扰,提高分析灵敏度。
图2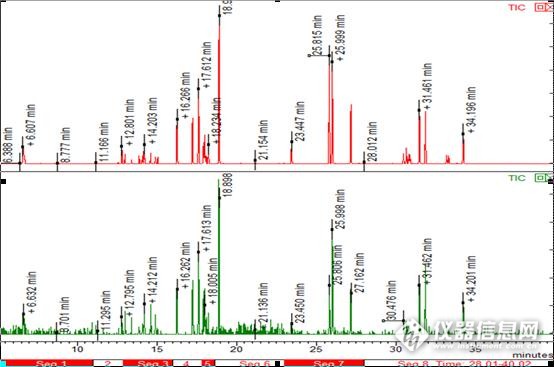
2.5线性范围和检出限
按 1.2节中实验步骤制得空白提取液,加入 34种农药标准液,最终配得浓度分别为0.01、0.05、0.1、0.5、1mg/L的基质加标溶液,在1.3节的分析条件下进行测定,用峰面积对浓度 作图,得到线性范围和线性相关系数,结果见表1。农药在0.01mg/L的浓度下都能够检出,绝大多数组分的线性相关系数大于0.995。
2.6方法的回收率和精密度
分 别在空白黄瓜、韭菜、白菜中添加0.01mg/Kg、0.05mg/Kg、0.1 mg/Kg水平的 34种农药混标,同时做3组平行样,按文中1.2节中的实验步骤和1.3节分析条件,进行回收率和精密度测定,结果见表1。从表1可以看出,大多数农药的 平均回收率在 75.0%—130.0%之间,相对标准偏差小于20%,说明本方法有很好的重现性。
3 结论
通过对提取、净化过程的改进,GC-MS/MS条件的优化,最终建立了乙腈匀浆提取,氯化钠和无水硫酸镁盐析离心,GCB/NH2固相萃取柱净化,脉冲进样同时测定蔬菜基质中的34种农药残留检测方法。


